
全球首个!一针 2600 万,打一针管一辈子



昨日,Ultragenyx 的基因疗法 FAYUVI 获美国 FDA 批准,用于治疗仍保留神经发育功能的黏多糖贮积症 IIIA 型(MPS IIIA,又称 Sanfilippo 综合征 A 型)儿科患者的神经系统表现。[1,2]
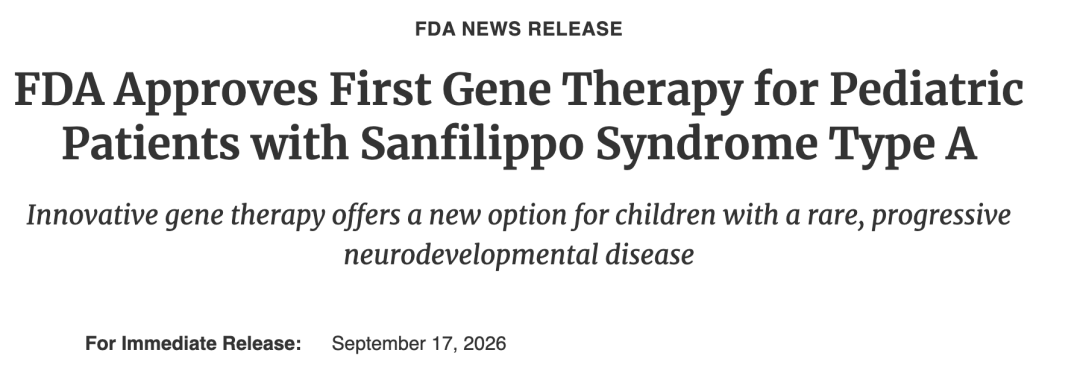
图源:参考资料 1
公司公布了这款药在美国的定价,一次性治疗的批发采购成本为 395 万美元(约合人民币 2647 万元)。[3]
这让 FAYUVI 跻身全球最昂贵药物之列。
目前,定价更高是用于治疗异染性脑白质营养不良(MLD)的基因疗法 Lenmeldy,售价 425 万美元。FAYUVI 则与治疗芳香族 L-氨基酸脱羧酶(AADC)缺乏症的基因疗法 Kebilidi 同为 395 万美元,并列第二。[4,5]
一针 2647 万,跻身全球第二贵药
FAYUVI 是全球首款获 FDA 批准用于 MPS IIIA 的治疗药物。在此之前,这类患儿几乎没有能够改变疾病进程的治疗选择。
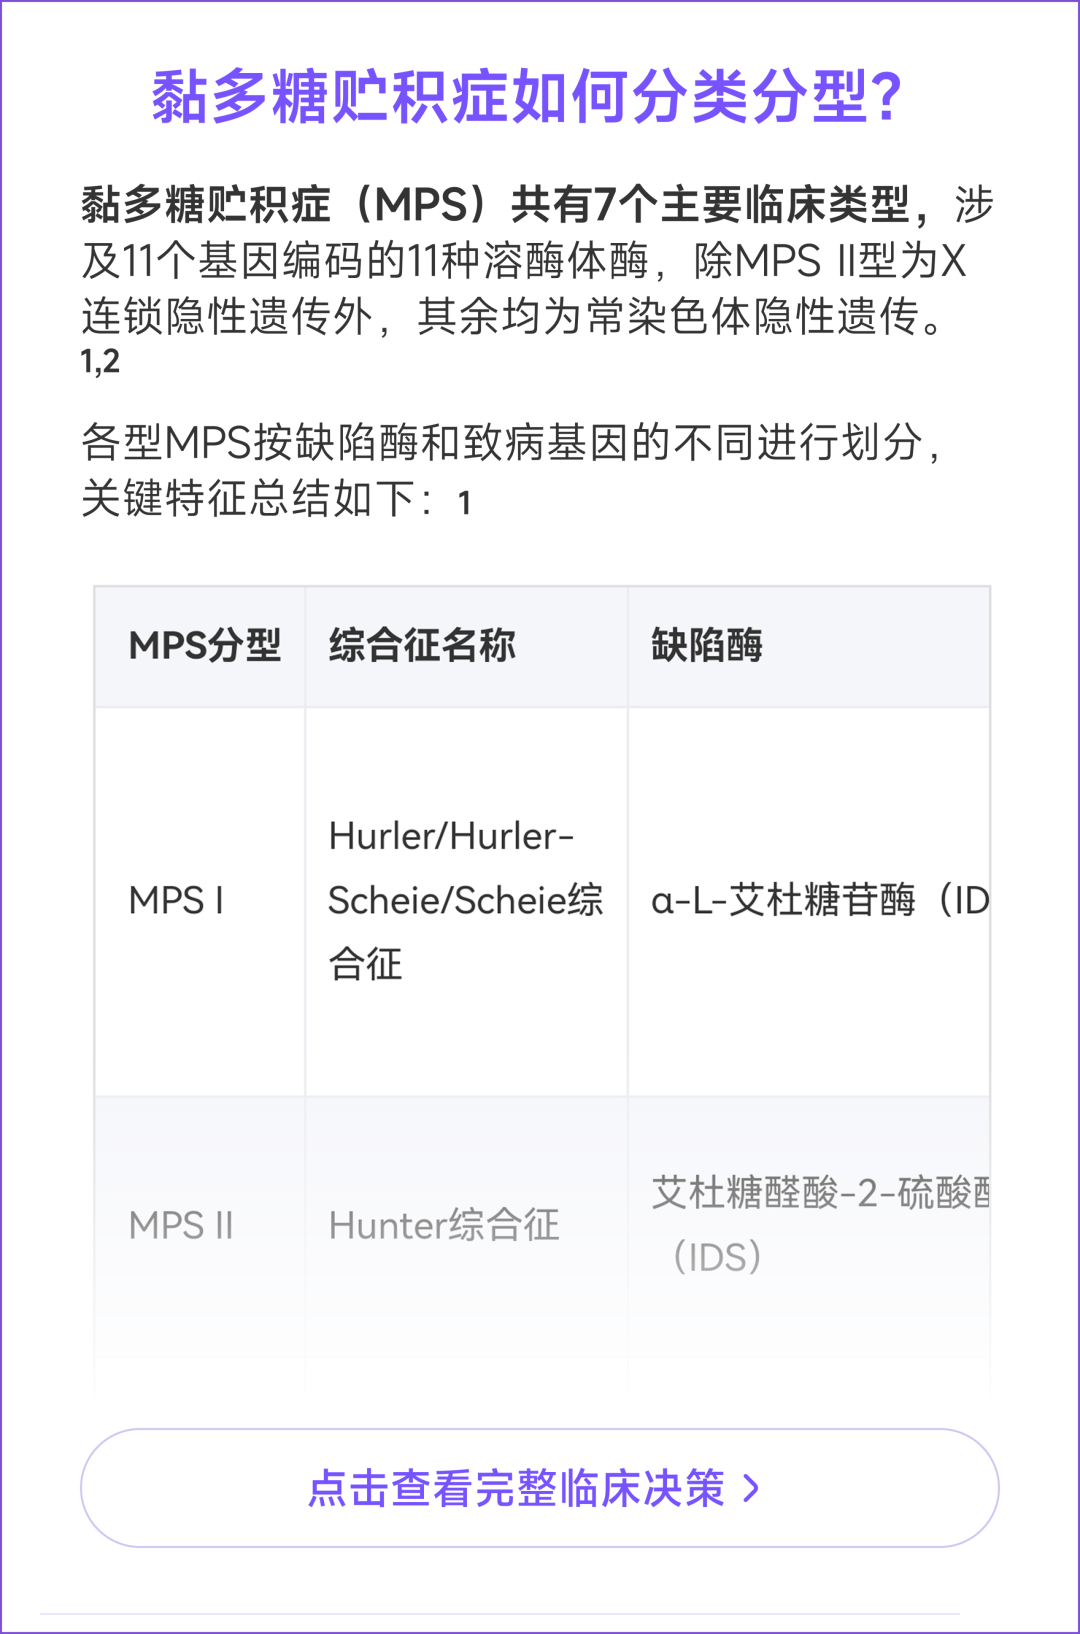
MPS IIIA 是一种罕见、进行性的遗传病。由于 SGSH 基因突变,患者体内缺乏 sulfamidase(N-磺基葡糖胺磺基水解酶),无法正常分解硫酸乙酰肝素。随着这类物质不断在细胞内蓄积,大脑和中枢神经系统会逐渐受到损伤。
很多患儿出生后的最初几年看不出明显异常,随后发育开始放缓,逐渐出现语言、认知和行为问题。
起初可能只是语言发育迟缓、注意力不集中;之后,患儿会逐渐忘记已经学会的词汇,认知和运动能力不断倒退。疾病后期还可能出现睡眠障碍、癫痫和吞咽困难,最终失去独立活动和生活能力。
研究显示,MPS IIIA 患者语言、运动和认知能力开始明显倒退的平均年龄约为 3.3 岁,中位预期寿命约为 15 岁。[6]
FAYUVI 的目标,是尽可能减缓患儿认知和运动能力的下降。
这是一种一次性静脉输注的 AAV9 基因疗法。研究人员利用经过改造、不能致病的腺相关病毒 9 型作为载体,把正常的 SGSH 基因送入患者细胞,让细胞重新产生原本缺失的酶,从而减少硫酸乙酰肝素在体内,尤其是大脑中的异常蓄积。
图源:图虫创意
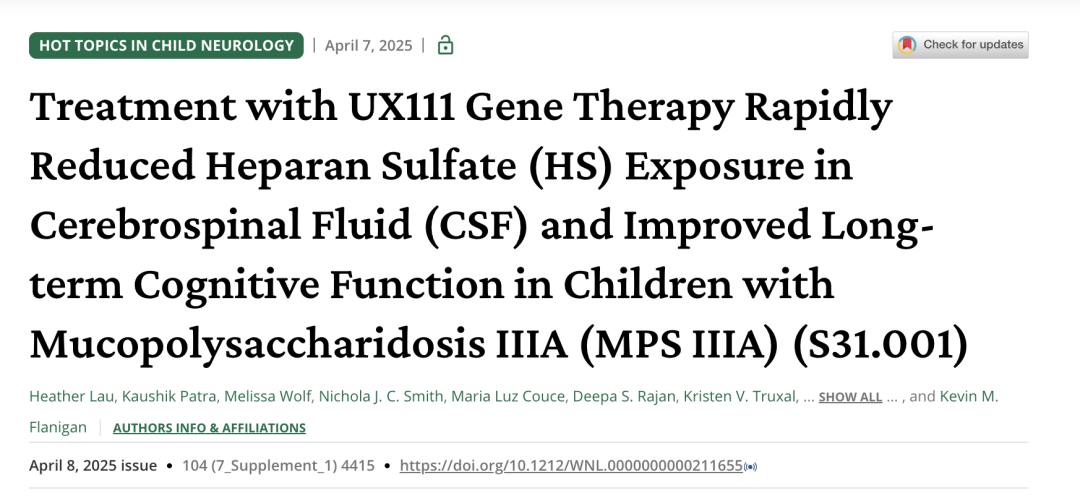
支持此次 FDA 批准的关键证据,来自 Transpher A 试验及其长期随访。[2]
这是一项开放标签、单臂、多中心研究。17 名接受 FAYUVI 治疗的患儿,与外部自然史研究中 27 名未经治疗的患儿进行比较,重点观察 2~5 岁这一疾病开始明显倒退阶段的认知变化。
论文截图
结果显示,在 24~60 月龄期间,FAYUVI 治疗组的认知评分平均比自然史对照组高 23.5 分(P<0.0001),同时治疗后患儿脑脊液中的硫酸乙酰肝素水平持续下降,部分患者目前已经随访接近 8 年。
4 岁确诊致命罕见病,父母为她筹出 1300 万元
FAYUVI 背后有一个患者家庭将「不可能」改写为「可能」的传奇故事。
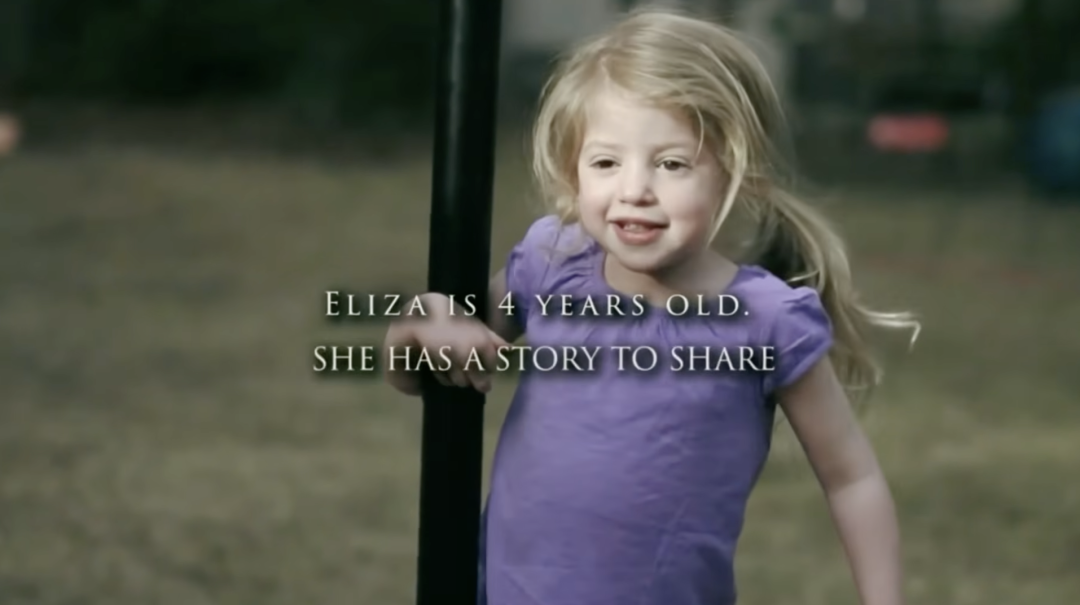
2013 年,美国 4 岁女孩 Eliza 被确诊为 MPS IIIA。当时还没有任何获批药物能够阻止疾病进展。
彼时,Nationwide Children’s Hospital 的研究团队已经在开发针对 MPS IIIA 的基因疗法,并准备推进人体临床试验,但研究资金仍有缺口。
2014 年,Eliza 的父母拍摄了一段只有 3 分钟的视频,取名「Saving Eliza」,为相关基因治疗研究筹款。[7]
图源:视频截图
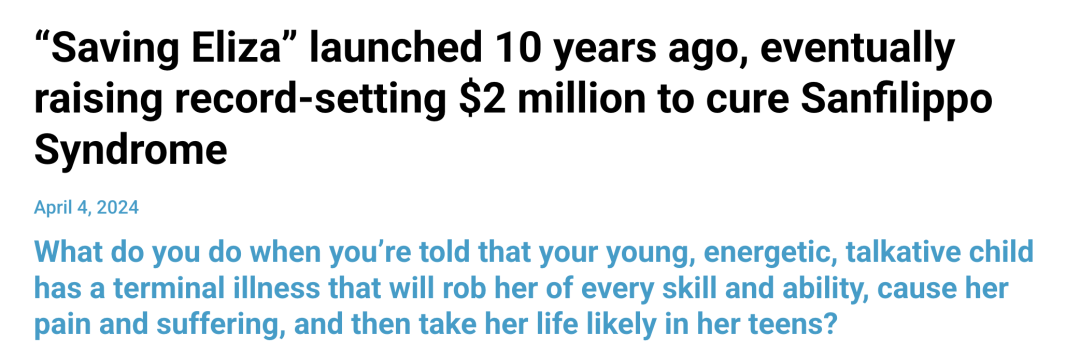
短短 15 天,他们就筹得 50 万美元(约合人民币 335 万元);此后累计筹款超过 200 万美元(约合人民币 1342 万元)。部分资金被用于支持基因疗法的生产和临床研究。
图源:参考资料 7
为了避免病毒感染影响女儿参加试验,一家人尽量与外界隔离了 726 天。2016 年 5 月,Eliza 最终成为首位接受 ABO-102 静脉基因治疗的患者。
十年后的今天,她已经 16 岁。
据 Eliza 的母亲今年 2 月介绍,Eliza 仍然可以跑到海边玩水、每天上学,也能自己用叉子吃饭,并通过图片卡表达自己的感受和需求。
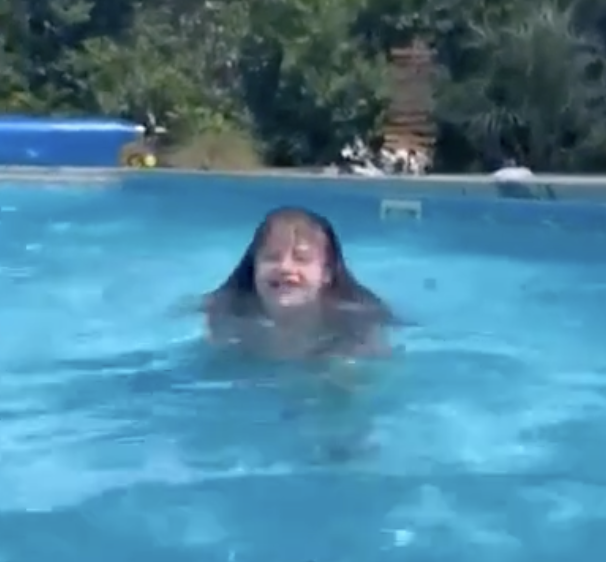
图源:视频截图
不过,Eliza 接受治疗时已经 6 岁半,此前的神经损伤并没有被逆转。她目前仍主要依靠图片进行交流。
这款药「第一针」到真正上市,走了整整十年。
ABO-102 此后由 Abeona Therapeutics 推进临床研究。随着项目逐渐出现积极疗效信号,公司却遭遇资金压力。
2022 年,Abeona 将后续开发和商业化权益交给 Ultragenyx,由后者继续推进研发和 FDA 申报,ABO-102 随后更名为 UX111。[8]
图源:参考资料 8
换了公司接手后,这款药的 FDA 申报过程仍经历了两次波折。
2025 年 7 月,FDA 向 Ultragenyx 发出拒绝批准函,问题主要集中在生产、质量控制和生产设施检查,而非临床疗效。2026 年初重新递交申请后,公司又因生产和质量控制相关文件不完整被要求补件。直到当年 4 月,FDA 才正式重新受理。[9,10]
图源:参考资料 9
最终,9 月 17 日,FAYUVI 获得批准。值得注意的是,Ultragenyx 最初申请的是加速批准,但随着长期随访数据不断积累,FDA 最终给予了标准完全批准。
药已经有了,接下来要找到患者
FAYUVI 获批后,395 万美元的价格迅速成为焦点。
Ultragenyx 给出的理由是 MPS IIIA 本身会带来巨大的长期医疗和照护负担。
公司表示,随着疾病进展,部分患儿可能长期卧床,需要持续接受医疗和生活照护,一名患者一生的相关成本可能超过 800 万美元(约合人民币 5366 万元)。[11]
因此,FAYUVI 的定价逻辑,是通过一次性治疗,减少未来多年因疾病进展产生的医疗和护理负担。
图源:参考资料 1
但超罕见病基因疗法面临的另一个现实是,患者太少,而且每名患者一生只治疗一次。
Ultragenyx 估计,在具有商业可及性的地区,MPS IIIA 患者总数约为 3000~5000 人。FAYUVI 获批时,公司已知美国只有约 300~400 名患者可能适合接受治疗。
也就是说,这款研发超过十年的药物,最终能够治疗的患者数量非常有限。
而且,FAYUVI 上市后的收入并不全部归 Ultragenyx。最早开发这款药的 Abeona 仍保留部分商业权益,未来可以从销售中获得分成;如果达到约定的商业目标,还能获得额外付款。
FAYUVI 获批后,Ultragenyx 还获得了一张 FDA「优先审评券」。这张券可以让公司未来另一款药获得更快的 FDA 审评,也可以出售给其他药企,因此本身也具有较高商业价值。
图源:图虫创意
不过,比商业化更直接的问题,是能不能足够早地找到患者。
MPS IIIA 早期表现并不典型,最初可能只是语言发育迟缓、行为异常或睡眠问题,很容易被当成普通的发育或行为问题。一项自然史研究显示,从出现最初症状到最终确诊,患儿的中位诊断延迟达到 24 个月。[12]
但 FAYUVI 的适应证要求患儿仍保留一定的神经发育功能。等到认知和运动能力已经明显下降,再接受治疗,能够保留下来的功能也会越来越少。
因此,Ultragenyx 希望把诊断时间提前到 2 岁以前,甚至通过新生儿筛查,在出生后数月就识别出患儿。
截至获批时,公司已经签约超过 25 家基因治疗中心,计划在 2026 年底增加到约 40 家,同时推动更早期的疾病识别和筛查。
策划:iroka|监制:islay
“特别声明:以上作品内容(包括在内的视频、图片或音频)为凤凰网旗下自媒体平台“大风号”用户上传并发布,本平台仅提供信息存储空间服务。
Notice: The content above (including the videos, pictures and audios if any) is uploaded and posted by the user of Dafeng Hao, which is a social media platform and merely provides information storage space services.”